
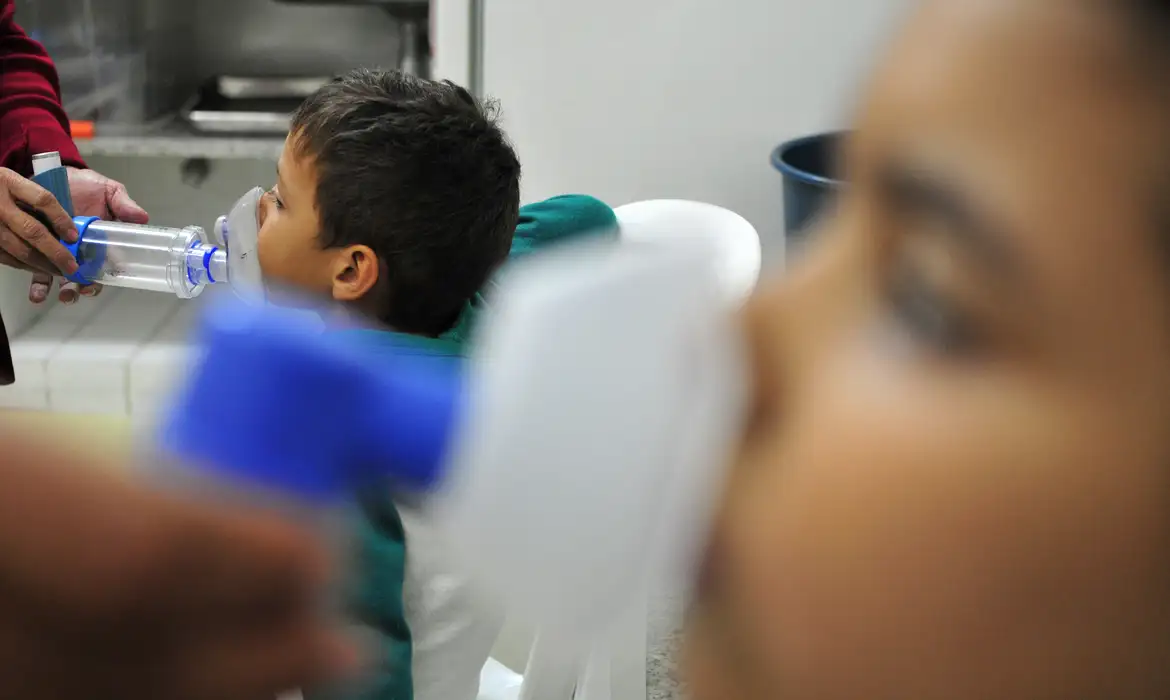
A detecção antecipada da fibrose cística, uma doença genética complexa, tem se mostrado essencial para garantir uma melhor qualidade de vida aos pacientes no Brasil. Com o suporte do Sistema Único de Saúde (SUS), o diagnóstico precoce e o acesso a tratamentos adequados, aliados a um acompanhamento multiprofissional e à prática de atividades físicas, abrem novos horizontes para milhares de famílias que enfrentam a condição.
A conscientização sobre a fibrose cística ganha destaque em setembro, mês dedicado a informar a população sobre essa enfermidade que afeta principalmente os sistemas respiratório e digestivo. Especialistas ressaltam que, apesar dos desafios, a esperança e a adesão ao tratamento são pilares fundamentais para o bem-estar dos indivíduos diagnosticados e de seus familiares.

A jornada de Milena e a importância do diagnóstico
A história de Milena Silva dos Santos, hoje com 16 anos, é um testemunho da luta e da adaptação. Sua mãe, Aldenora Ribeiro da Silva, recorda a dificuldade em obter um diagnóstico correto entre 2014 e 2015, período em que Milena, então com 4 anos, sofria com pneumonias de repetição desde o nascimento, levando a inúmeras visitas a hospitais em diferentes cidades do Maranhão.
“Levei um tempo para aceitar que minha filha tinha uma doença rara. Hoje, já aprendi a conviver, assim como minha filha”, afirma Aldenora. Ela enfatiza que o caminho não é fácil, nem para o paciente nem para os familiares, mas a esperança deve ser mantida. O diagnóstico preciso e o acompanhamento especializado foram cruciais para a melhoria significativa na qualidade de vida de Milena e de toda a família.
Entendendo a fibrose cística: causas e sintomas
A fibrose cística é uma doença genética causada por alterações no canal CFTR, uma proteína presente nas células e vital para o transporte de água e sal. Lenisse Amorim, pneumologista pediátrica do Hospital Universitário da UFMA (HU-UFMA), onde Milena é acompanhada, explica que o mau funcionamento desse canal resulta em secreções corporais mais espessas e com pouca água.
Essa característica dificulta a eliminação das secreções e, nos pulmões, favorece o crescimento bacteriano, podendo levar à destruição do tecido pulmonar. A doença se manifesta de forma variada entre os indivíduos, devido às mais de 2 mil mutações associadas à fibrose cística, que resultam em diferentes graus de comprometimento da função da proteína CFTR.
Valéria Martins, médica pediatra e coordenadora do Ambulatório de Fibrose Cística do Hospital Universitário João de Barros Barreto (HUJBB), alerta para alguns sinais que podem indicar a presença da doença:
- Tosse crônica e persistente;
- Pneumonias recorrentes;
- Inflamação crônica dos seios da face;
- Diarreia frequente;
- Dificuldade para ganhar peso e baixa estatura;
- Desidratação hipoclorêmica, caracterizada por um suor excessivamente salgado.
O diagnóstico precoce, realizado principalmente pelo teste do suor, considerado o “padrão-ouro”, é fundamental para prevenir a destruição pulmonar, permitindo o tratamento adequado das infecções. Todos os casos suspeitos e aqueles com triagem neonatal positiva devem ser submetidos a esse exame. Valéria Martins também destaca que alguns pacientes podem apresentar falso-negativo na triagem neonatal se o pâncreas funcionar adequadamente, postergando o diagnóstico até o surgimento da doença pulmonar.
O papel do SUS e do tratamento especializado
O Sistema Único de Saúde (SUS) desempenha um papel vital no manejo da fibrose cística ao disponibilizar medicamentos moduladores da CFTR, que agem diretamente sobre a proteína defeituosa, otimizando sua função. Atualmente, o Registro Brasileiro de Fibrose Cística contabiliza 5.930 pacientes cadastrados, recebendo acompanhamento em centros de referência, incluindo hospitais que integram a rede HU Brasil.
A incidência da fibrose cística no Brasil é de aproximadamente um caso para cada 7 mil nascidos vivos, o que sublinha a importância de um sistema de saúde robusto e acessível. A abordagem terapêutica para a fibrose cística exige uma equipe multiprofissional. Lusmaia Damaceno Costa, pneumopediatra e chefe da Unidade da Criança e do Adolescente do Hospital das Clínicas da Universidade Federal de Goiás (HC-UFG), enfatiza que essa equipe — composta por pneumologistas, gastroenterologistas, pediatras, fisioterapeutas, nutricionistas, psicólogos, enfermeiros e assistentes sociais — é crucial para avaliar o comprometimento geral e respiratório do paciente, permitindo a criação de um plano de tratamento individualizado.
Recomendações para o manejo da doença e a vida ativa
Além do tratamento medicamentoso, medidas preventivas e um estilo de vida ativo são essenciais para pacientes com fibrose cística. Manter a vacinação em dia, adotar rigorosas medidas de higiene e evitar o contato direto entre pacientes são recomendações cruciais para minimizar o risco de infecções pulmonares causadas por microrganismos específicos, como salienta Lusmaia Damaceno Costa.
A prática regular de exercícios físicos também contribui significativamente para a melhoria da função pulmonar e a eliminação de secreções respiratórias, auxiliando na limpeza dos pulmões. Lenisse Amorim explica que crianças com quadros leves ou assintomáticos podem realizar atividades normalmente. No entanto, é fundamental estar atento à maior propensão à desidratação em decorrência do suor excessivo, especialmente em dias quentes ou durante exercícios intensos.
Para crianças com maior comprometimento pulmonar, as atividades físicas podem exigir supervisão, devido ao risco de agravamento dos sintomas, dificuldades respiratórias e redução da oxigenação sanguínea. A família, por sua vez, desempenha um papel insubstituível em todas as etapas da doença, desde a busca pelo diagnóstico até o apoio contínuo ao tratamento. Compreender a fibrose cística e participar ativamente do cuidado, em conjunto com os profissionais de saúde, é a “dica de ouro” para garantir uma vida com mais qualidade e esperança.