

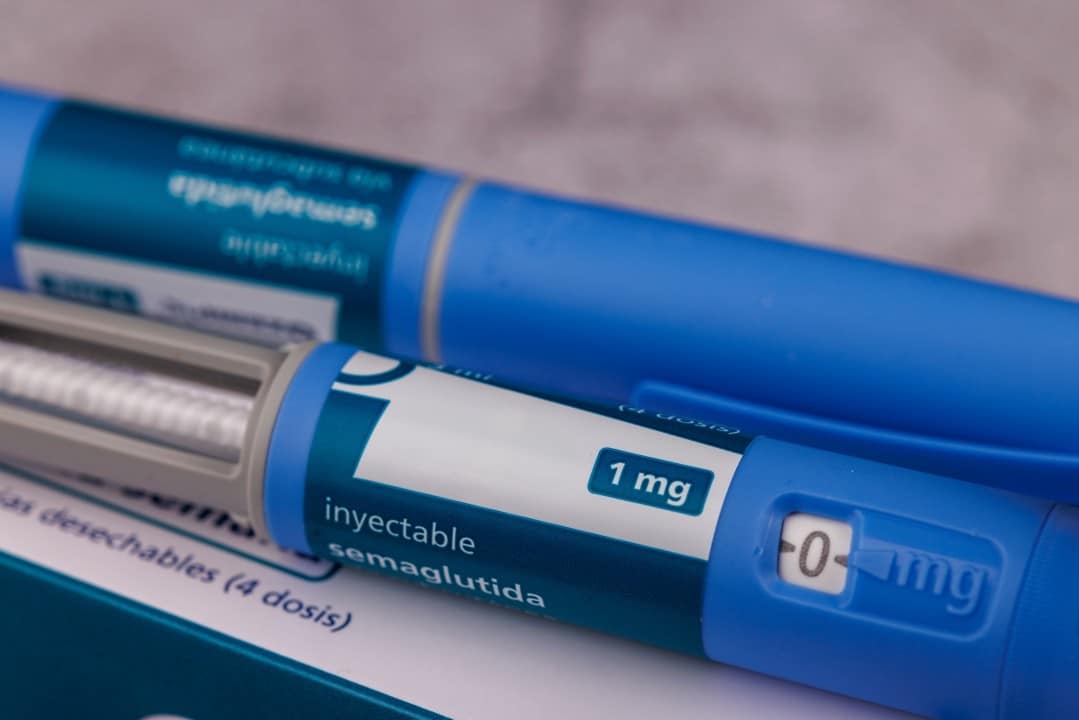
A agência reguladora brasileira deu um passo decisivo para a ampliação do acesso a tratamentos metabólicos ao classificar o Ozivy, desenvolvido pela EMS, como medicamento de referência. Publicada no Diário Oficial da União, a medida estabelece um novo paradigma para a indústria nacional. Na prática, o produto sintético passa a ser o padrão oficial de qualidade, segurança e eficácia que outras empresas deverão seguir caso queiram lançar versões similares ou genéricas no país. Esse movimento regulatório altera profundamente a dinâmica de concorrência no setor de saúde.
O registro do fármaco havia sido consolidado no final de maio, coroando um processo de submissão iniciado pela fabricante brasileira ainda em 2023. Durante esse período, técnicos avaliaram minuciosamente os dados clínicos para garantir que a formulação entregasse os resultados prometidos aos pacientes. A elevação ao status de referência confirma que o produto não é apenas uma cópia, mas uma inovação reconhecida dentro do território nacional, atestada após rigorosas análises laboratoriais.
Diferenças fundamentais entre a versão sintética e o medicamento biológico original
Embora compartilhe o mesmo princípio ativo e as mesmas indicações terapêuticas do famoso Ozempic, a alternativa da EMS possui uma rota de fabricação completamente distinta. Enquanto a farmacêutica dinamarquesa Novo Nordisk utiliza organismos vivos para produzir a molécula biológica, a versão nacional é obtida por meio de síntese química em laboratório. Essa distinção técnica é o motivo pelo qual o novo remédio não pode ser classificado como um genérico direto da caneta importada.
Especialistas apontam que a produção química tende a oferecer processos mais escaláveis e, potencialmente, menos onerosos a longo prazo para a cadeia de suprimentos. Essa característica confere ao produto um perfil único perante a Agência Nacional de Vigilância Sanitária (Anvisa), exigindo parâmetros de controle específicos. Assim, ao inaugurar essa categoria sintética, a empresa brasileira criou uma nova trilha regulatória que servirá de espelho para futuros concorrentes que desejem atuar neste nicho.
O fim do monopólio e a corrida das indústrias por novas aprovações
O cenário atual de efervescência no mercado farmacêutico foi desencadeado pela expiração da patente da semaglutida biológica, ocorrida em março deste ano. A perda da exclusividade comercial da Novo Nordisk funcionou como um gatilho para que diversos laboratórios acelerassem seus projetos de pesquisa e desenvolvimento. Sem as barreiras de propriedade intelectual, o caminho ficou livre para a formulação de alternativas voltadas ao controle do diabetes tipo 2 e ao manejo do sobrepeso, condições que afetam milhões de brasileiros.
Conhecidos popularmente como agonistas do receptor de GLP-1, esses compostos revolucionaram a endocrinologia moderna ao promoverem saciedade e controle glicêmico de forma simultânea. A alta demanda global por esses tratamentos crônicos gerou escassez em vários países nos últimos anos, tornando a produção local uma questão de segurança sanitária. Com a abertura do mercado e a chegada de novos competidores, o Brasil se posiciona para reduzir a dependência de importações e estabilizar o fornecimento nas redes de farmácias.
Raio-x dos pedidos em análise para tratamentos metabólicos no Brasil
O volume de documentações submetidas à autoridade sanitária reflete o forte interesse comercial no segmento de emagrecimento e controle metabólico. Um levantamento oficial fechado no final de junho revelou que dezenas de dossiês estão sendo escrutinados pelos especialistas do governo federal. Para entender a dimensão dessa corrida industrial, basta observar a distribuição atual dos processos que aguardam o sinal verde da agência:
- Cinco formulações de origem sintética já se encontram na fase ativa de análise técnica pelos avaliadores.
- Oito pedidos de medicamentos químicos aguardam na fila de triagem inicial para iniciar o processo de verificação.
- Uma opção de base biológica está sendo minuciosamente estudada pelas equipes de regulação neste momento.
- Um processo biológico submetido em abril segue os trâmites normais de avaliação documental e laboratorial.
- Um dossiê que havia sido reprovado na categoria sintética foi readequado e transferido para a fila de produtos biológicos.
Essa complexa teia de solicitações demonstra o rigor exigido para a liberação de terapias injetáveis de alta complexidade no país. Cada um desses processos exige a comprovação de que os insumos não apresentam impurezas perigosas e que a biodisponibilidade no organismo humano é absolutamente segura. A expectativa do setor produtivo é que, nos próximos meses, algumas dessas análises sejam concluídas, diversificando ainda mais as opções disponíveis nas prateleiras.
Regras de precificação e a ausência de genéricos reais nas farmácias
Apesar da proliferação de notícias sobre novas canetas emagrecedoras, o consumidor ainda não encontra medicamentos classificados oficialmente como genéricos para essa finalidade específica. A legislação brasileira estabelece critérios muito rígidos para que uma caixa receba a famosa tarja amarela com a letra indicativa. Entre as exigências, está a obrigatoriedade de comercialização com um desconto mínimo de 35% em relação ao preço do produto de referência, regra que não se aplica aos similares atualmente aprovados.
Os itens que já conseguiram autorização para venda possuem marcas comerciais próprias e composições de excipientes que diferem da fórmula original europeia. Por não apresentarem intercambialidade exata nos moldes da Lei dos Genéricos, as farmacêuticas têm liberdade para definir suas estratégias de preço, limitadas apenas pelo teto estabelecido pela Câmara de Regulação do Mercado de Medicamentos. Portanto, a verdadeira popularização dos custos dependerá da aprovação de cópias exatas baseadas no novo padrão estabelecido pela fabricante nacional.




